BioPROTAC, PROTAC ou Colle Moléculaire?
Les trois sont des dégradeurs ciblés de protéines. Les trois se terminent de la même façon, par une protéine cible détruite par le protéasome plutôt que simplement bloquée. Les différences se situent en amont de cette fin commune, dans ce qui assure le ciblage, dans ce que la cible doit offrir en retour et dans la façon dont la molécule entre dans la cellule.
Ces différences déterminent laquelle des modalités peut atteindre votre cible, tout simplement. Un PROTAC exige une poche. Une colle moléculaire exige une surface qui se trouve à épouser l’interface remodelée d’une ligase. Un bioPROTAC n’exige ni l’une ni l’autre, et paie cette portée par un problème de livraison. Voici une comparaison des trois sur les critères qui contraignent réellement un programme.
Ce que les trois ont en commun
Chaque cellule fait fonctionner une chaîne d’élimination. Les protéines marquées d’ubiquitine sont acheminées vers le protéasome et dégradées, constamment, dans l’entretien courant. Une ligase E3 d’ubiquitine décide ce qui sera marqué. Chaque modalité de dégradation est une façon de mentir à une ligase E3 sur ce qui figure à sa liste.[1]
Ce mécanisme commun porte un avantage commun sur l’inhibition. Bloquer une protéine dépend de l’occupation : le médicament doit être présent, en concentration suffisante, au site actif, en continu. Dégrader une protéine dépend d’un événement. Une fois la cible marquée et détruite, le dégradeur est libre de recommencer, ce qui veut dire qu’une seule molécule peut éliminer de nombreuses copies de sa cible et que l’effet survit à l’exposition.[2]
Cette approche retire aussi la protéine entière plutôt qu’une seule de ses activités. Pour une protéine d’échafaudage ou un facteur de transcription, où le problème est un ensemble d’interactions plutôt qu’un site catalytique, c’est la différence entre un effet partiel et l’effet voulu.
Le choix entre les trois ne porte donc jamais sur la question de savoir si la dégradation est la bonne idée. Il porte sur la construction qu’il est possible de bâtir contre la protéine précise que vous avez devant vous.
PROTAC : deux têtes chimiques et un segment de liaison
Comment cela fonctionne
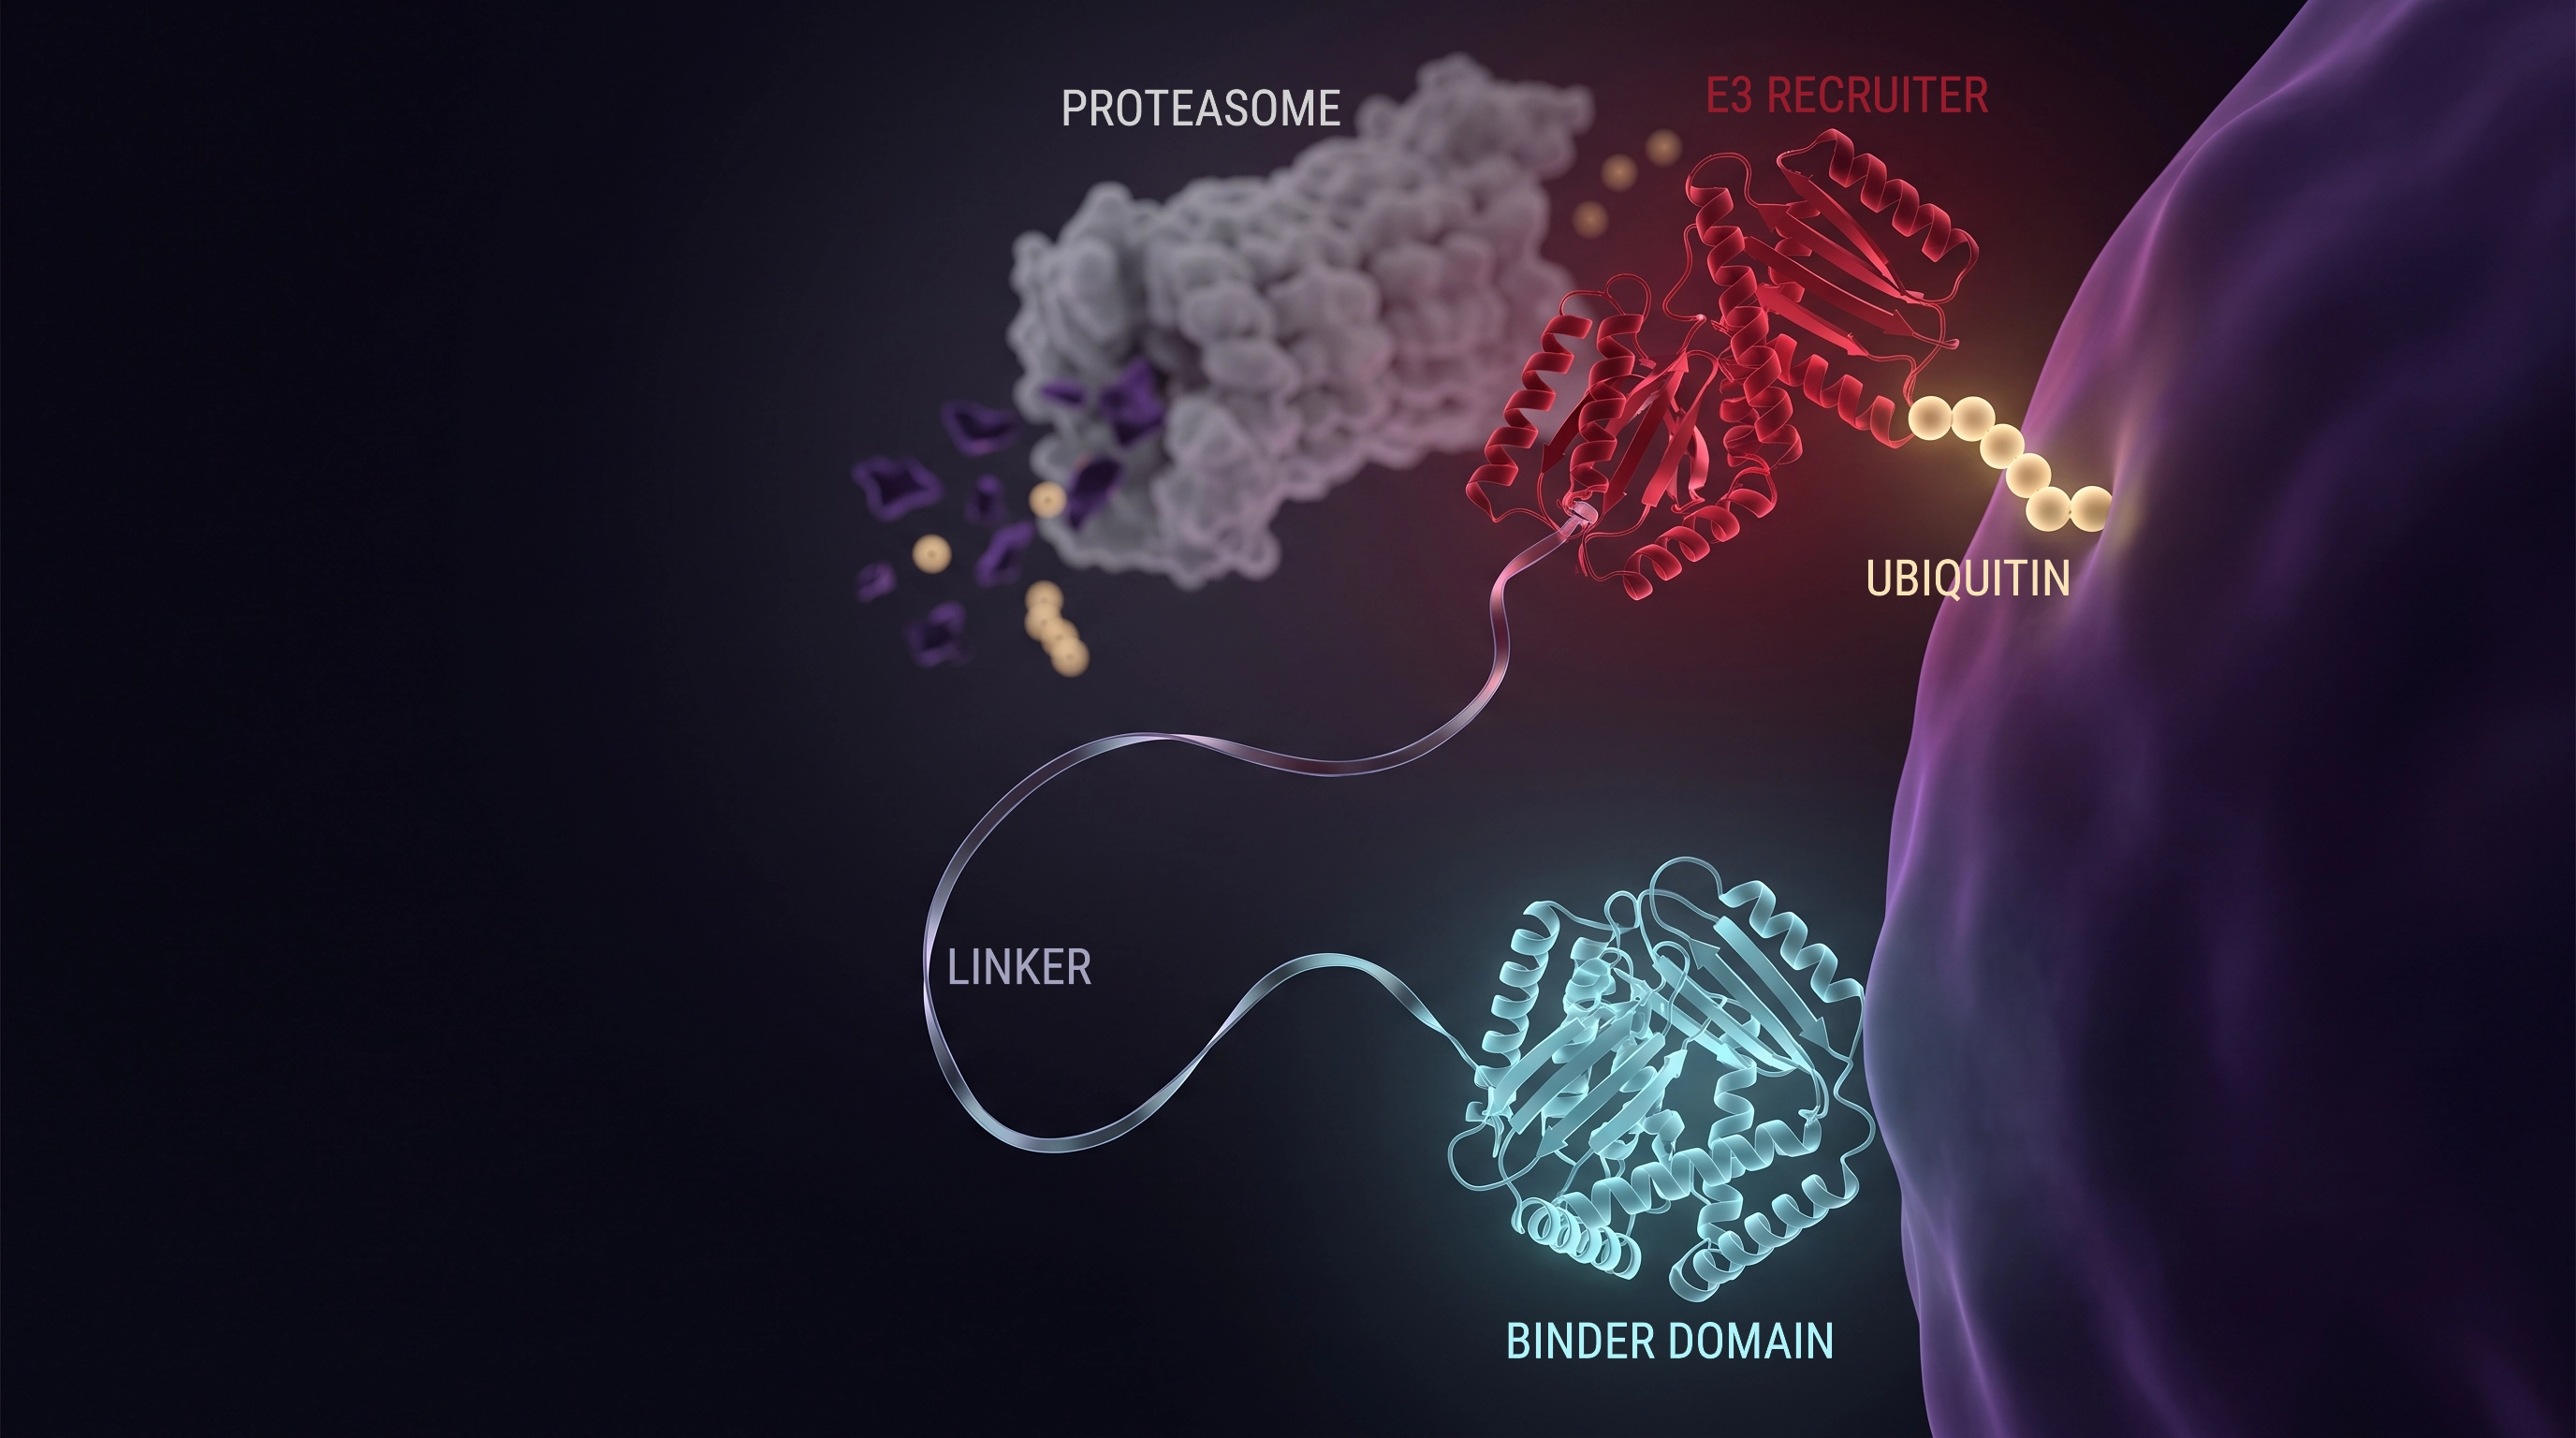
Un PROTAC (proteolysis-targeting chimera) est une molécule de synthèse qui accomplit deux tâches. Une extrémité se lie à la protéine cible. L’autre se lie à une ligase E3. Un segment de liaison les maintient à une distance de travail. Quand les deux extrémités sont engagées en même temps, la molécule réunit la cible et la ligase en un assemblage à trois corps appelé complexe ternaire, et c’est ce complexe qui fait marquer la cible d’ubiquitine.
Ce que la cible doit fournir
Une poche. L’extrémité qui se lie à la cible est une petite molécule, il lui faut donc un endroit où se glisser, ce qui veut dire qu’un programme de PROTAC démarre d’un site exploitable et d’un ligand de départ convenable. C’est la contrainte centrale de la modalité. Trouver des ligands de haute affinité pour servir de point de départ à un PROTAC demeure un goulot d’étranglement reconnu, et aucune optimisation du segment de liaison ne remplace un site de liaison qui n’existe pas.[3] La poche n’a pas besoin d’être fonctionnelle, et c’est une véritable libération : un PROTAC peut se lier à un site qui n’a rien à voir avec l’activité de la protéine, puisqu’il lui faut une prise et non un interrupteur. Mais il faut quand même que ce soit une poche.
Là où l’ingénierie se complique
Les complexes ternaires ne sont pas simplement la somme de deux événements de liaison. Ils montrent de la coopérativité, où la cible et la ligase stabilisent ou déstabilisent mutuellement leur liaison, et ils montrent l’effet crochet, où hausser la concentration du dégradeur au-delà d’un certain point réduit la dégradation au lieu de l’accroître, parce que la molécule commence à saturer la cible et la ligase dans des complexes à deux corps distincts plutôt qu’à les réunir. La puissance n’est donc pas monotone selon la dose, et la caractérisation biophysique nécessaire pour s’y orienter est considérable.[2]
Vient ensuite la taille. Fusionner deux liants et un segment de liaison donne des molécules qui sortent de l’espace de propriétés des petites molécules classiques, dans ce que les chimistes médicinaux appellent le territoire « au-delà de la règle de 5 », où la solubilité et la perméabilité cellulaire cessent de se comporter de façon prévisible et où les critères pour prévoir les propriétés médicamenteuses restent peu développés. La perméabilité se révèle souvent le facteur limitant de la puissance cellulaire, plutôt que la formation du complexe ternaire, ce qui veut dire qu’un PROTAC peut sembler solide dans un essai de liaison et échouer dans une cellule pour des raisons qui n’ont rien à voir avec la dégradation elle-même.[4]
Pourquoi il reste le plus avancé des trois
Comme c’est une petite molécule, elle s’administre comme telle. Aucun véhicule de livraison, aucune construction d’expression, dosage par voie orale envisageable. C’est un avantage pratique décisif, et cela se voit en clinique. La modalité est passée d’une première publication en 2001 à plus de quinze dégradeurs ciblés en essais cliniques en 2022, touchant des kinases, des récepteurs nucléaires et des protéines épigénétiques.[5]
Les données cliniques établissent aussi une chose que cette comparaison doit reconnaître franchement : la dégradation peut réussir là où l’inhibition a échoué sur la cible même. Les dégradeurs de BTK ont été développés pour des patients dont la maladie était devenue réfractaire aux inhibiteurs covalents de BTK, et parce qu’ils détruisent la protéine au lieu d’occuper un site sur elle, ils surmontent les mutations de résistance qui défont ces inhibiteurs. Les essais cliniques de première phase de plusieurs de ces agents rapportent un bénéfice durable.[6]
Colle moléculaire : une molécule, une proximité induite
Comment cela fonctionne
Une colle moléculaire est monovalente. Une petite molécule, aucun segment de liaison, aucune deuxième tête chimique. Elle se lie à une ligase E3 et modifie la forme de la surface de reconnaissance de cette ligase, créant une interface qui n’existait pas auparavant. Une protéine que la ligase ignorerait normalement s’y ajuste désormais, et se fait marquer d’ubiquitine en conséquence. La colle ne retient pas tant la cible qu’elle refaçonne la ligase en quelque chose qui la retiendra.[7]
Ce que cela vous apporte
Parce qu’elle est une seule molécule de taille modeste plutôt que deux molécules réunies, une colle conserve des propriétés physicochimiques favorables et évite l’essentiel de la pénalité de taille et de perméabilité qui pèse sur les PROTAC. Elle n’exige pas non plus de ligand préexistant pour la cible, ce qui ouvre en principe des protéines qui ne sont pas exploitables par un ligand. Le thalidomide et ses dérivés, qui reprogramment la ligase E3 cereblon, en sont les exemples les mieux compris et sont de puissants traitements anticancéreux.[8]
Le hic : vous ne choisissez pas la cible
Avec un PROTAC ou un bioPROTAC, vous choisissez une cible et vous construisez vers elle. Avec une colle, c’est le composé qui décide quelles protéines deviennent dégradables, et la présence de votre protéine parmi elles est une propriété de sa surface plutôt qu’une décision de conception. C’est pourquoi les colles importantes en clinique ont été trouvées par hasard avant d’avoir jamais été conçues à dessein.[9]
Cela change, et la comparaison ne doit pas figer le domaine dix ans en arrière. Les travaux structuraux sur la façon dont les colles remodèlent cereblon ont produit de véritables règles de reconnaissance, centrées sur un motif de dégron structural, et l’analyse du protéome humain suggère que les colles actuelles fondées sur cereblon pourraient en principe reconnaître des milliers de protéines portant ce motif. Des stratégies de criblage délibérées côtoient désormais les découvertes fortuites.[8][7] La conception rationnelle de colles est bien réelle. Elle reste bornée par les surfaces de cibles qu’une ligase donnée peut être amenée à accepter.
BioPROTAC : un dégradeur fait de protéine
Comment cela fonctionne
Un bioPROTAC conserve la logique bifonctionnelle d’un PROTAC et change de matériau. La tête chimique qui se lie à la cible devient un domaine de liaison génétiquement encodé, une DARPine, un nanocorps, une miniprotéine conçue ou un peptide, fusionné directement à une ligase E3 ou à un domaine qui la recrute. La construction est une seule protéine conçue, il n’y a donc pas de chimie de segment de liaison à optimiser ni de synthèse à reprendre.[3]
Pourquoi il atteint des cibles hors de portée des autres
Les liants protéiques reconnaissent les surfaces protéiques. C’est leur travail d’origine. Un domaine de liaison peut engager une interface large et peu profonde, sans sillon, soit précisément la géométrie qui fait étiqueter une cible comme non médicamentable. La modalité est aussi remarquablement tolérante dans sa construction : les travaux fondateurs ont montré une souplesse considérable tant dans le choix de l’ossature du liant que dans celui de la ligase E3, ce qui veut dire que l’espace de conception est vaste plutôt que limité à un appariement privilégié.[3]
Deux exemples publiés rendent la chose concrète. HuR, une protéine liant l’ARN dont la surexpression accompagne un mauvais pronostic, avait résisté à l’antagonisme par petites molécules; un anticorps à domaine unique dirigé contre elle a été intégré à un bioPROTAC fondé sur TRIM21, et la dégradation de HuR a renversé les propriétés protumorales de cellules cancéreuses in vivo.[10] Et pour la phosphatase oncogène SHP2, des bioPROTAC ont dégradé des mutants à gain de fonction qu’il est par ailleurs difficile d’atteindre sélectivement avec des constructions de type petite molécule, le recrutement bivalent de la cible se dégageant comme moyen général d’augmenter la puissance.[11]
La spécificité elle-même s’ingénie. Des ossatures de liaison sélectionnées par évolution dirigée contre un antigène choisi peuvent être installées dans TRIM21 à la place de son domaine naturel de liaison au substrat, réorientant la ligase vers une nouvelle cible tout en préservant son activité catalytique. C’est une procédure reproductible pour pointer la machinerie de dégradation ailleurs, et non un résultat isolé.[12]
Itérer sans campagne de chimie
Un bioPROTAC est une séquence, un changement de conception est donc une modification plutôt qu’une resynthèse. Les variantes peuvent être générées par ordinateur et testées en cellules par grands lots, et des essais rapporteurs bâtis précisément à cette fin ont criblé des banques de dégradeurs candidats pour en extraire ceux qui fonctionnent.[13] C’est la raison structurelle pour laquelle la modalité itère plus vite que la chimie : le coût d’essayer un autre candidat avoisine celui de l’écrire.
La contrainte à nommer franchement : la livraison
Un bioPROTAC doit se trouver à l’intérieur de la cellule pour agir, et c’est une protéine, il n’y diffuse donc pas simplement. Ou l’on livre la protéine, ou l’on livre le gène qui l’encode, ce qui fait entrer tout l’appareillage de la livraison des produits biologiques et géniques : vecteurs, ciblage tissulaire, contrôle de l’expression, immunogénicité. Un PROTAC ou une colle, on l’avale. C’est le compromis que fait la modalité, et c’est la principale raison pour laquelle les bioPROTAC se situent plus tôt sur le parcours clinique que les dégradeurs de type petite molécule.
Il vaut la peine de noter que le domaine conçoit activement des solutions de contournement plutôt que d’attendre. Des segments de liaison sensibles aux protéases ont servi à placer l’activité d’un bioPROTAC sous contrôle conditionnel, de sorte que la dégradation répond à un signal chimique ou optique au lieu de se dérouler en continu.[14] Pour les travaux de validation de cible, où la construction n’a qu’à atteindre des cellules en boîte de culture, la contrainte de livraison est bien moins lourde que pour un produit thérapeutique.
Comparaison directe
PROTAC
Deux têtes chimiques réunies par un segment de liaison. Chacune exige une poche où se glisser.
Colle moléculaire
Une seule molécule remodèle la surface de la ligase jusqu’à ce que la cible s’y ajuste.
BioPROTAC
Un domaine de liaison fusionné directement à la ligase. Une surface plane suffit.
| BioPROTAC | PROTAC | Colle moléculaire | |
|---|---|---|---|
| Ce que c’est | Une protéine conçue : un domaine de liaison fusionné à une ligase E3 ou à un domaine qui la recrute | Une petite molécule bifonctionnelle de synthèse : deux têtes chimiques réunies par un segment de liaison | Une seule petite molécule, monovalente, sans segment de liaison |
| Comment le ciblage opère | Le domaine de liaison retient la cible directement | Une tête chimique retient la cible directement | La surface de la ligase est remodelée pour qu’elle accepte la cible |
| Ce que la cible doit offrir | Toute surface protéique accessible; aucune poche requise | Une poche exploitable, et un ligand de départ utilisable | Une surface compatible avec l’appariement colle-ligase, souvent un motif de dégron reconnaissable |
| Qui choisit la cible | Vous : le liant est conçu contre votre cible | Vous : la tête chimique est choisie contre votre cible | Le composé : la colle détermine ce qui devient dégradable |
| Livraison | Livraison génique ou livraison de la protéine dans la cellule | Dosage classique de petite molécule, voies orales envisageables | Dosage classique de petite molécule, voies orales envisageables |
| Cycle d’itération | Modification de séquence et criblage en cellules; aucune étape de synthèse | Synthèse et resynthèse des têtes chimiques et du segment de liaison à chaque cycle | Synthèse chimique, l’étendue des cibles étant découverte plutôt que choisie |
| Contrainte principale | Faire entrer la construction dans les bonnes cellules | Trouver une poche, puis la perméabilité et l’effet crochet | Contrôle limité sur les cibles que l’on peut viser |
| Maturité clinique | Préclinique, avec preuve de concept in vivo publiée | Le plus avancé : plusieurs agents en essais cliniques | Des traitements approuvés existent, mais la plupart ont été découverts avant que le mécanisme soit compris |
Laquelle convient à votre cible
La décision est le plus souvent prise à votre place par la cible, et non par préférence. Quelques cas de figure reviennent.
Votre cible a une bonne poche et vous visez un médicament oral
Commencez par un PROTAC. La voie de livraison est réglée, la modalité a des précédents cliniques, et si un ligand convenable existe déjà, vous partez avec la partie la plus difficile déjà faite. Attendez-vous à consacrer le programme à l’optimisation du segment de liaison, à la perméabilité et au comportement du complexe ternaire plutôt qu’à la recherche de la cible.
Votre cible porte une surface qu’une colle connue peut exploiter
Poursuivez avec la colle. Les propriétés physicochimiques sont les plus favorables des trois et le mécanisme est efficace. Le hic, c’est que cette situation ne se décrète pas. Il vaut la peine de vérifier si votre cible présente un motif compatible, et il vaut la peine de ne pas bâtir un programme sur l’espoir qu’elle en présente un.
Votre cible n’a pas de poche, ou pas de poche sélective
C’est le cas du bioPROTAC, et il couvre plus de terrain qu’il n’y paraît d’abord. Il englobe les cibles classiques sans poche, les protéines d’échafaudage et les facteurs de transcription. Il englobe aussi les cibles dotées d’une poche qu’on ne peut atteindre sélectivement, par exemple un mutant qui ne diffère de sa version sauvage qu’à une surface qu’une petite molécule ne sait pas distinguer. Les liants protéiques savent lire ces différences.
Vous devez savoir si dégrader la cible produit quoi que ce soit
Servez-vous d’un bioPROTAC comme outil, quelle que soit la modalité que vous comptez développer au bout du compte. C’est la façon la plus rapide de retirer une protéine précise d’une cellule et d’en observer la conséquence, et cela répond à la question de la validation de la cible avant que quiconque s’engage dans une campagne de chimie. Une réponse négative à cette étape vaut très cher, et c’est ainsi qu’elle coûte le moins à obtenir.
Pas vraiment une course
On présente d’ordinaire les trois modalités comme des concurrentes, et pour une cible donnée l’une d’elles est généralement la bonne réponse. À l’échelle d’un portefeuille, elles se comportent plutôt comme une séquence. Un bioPROTAC peut établir que dégrader une protéine produit le phénotype souhaité, ce qui constitue l’incertitude coûteuse de tout programme de dégradation. Ce résultat justifie ensuite la recherche d’une prise pour petite molécule, ou il écarte la cible avant que le budget de chimie soit dépensé.
Le domaine de la dégradation a aussi cessé de se résumer à trois options. Il comprend désormais des chimères qui dirigent les cibles vers le lysosome plutôt que vers le protéasome, des constructions fondées sur des anticorps qui agissent sur les protéines membranaires et des approches à nanoparticules, toutes appuyées sur le même principe de proximité induite.[1][15] La question qui vaut la peine d’être posée n’est pas laquelle des modalités gagne, mais laquelle peut être bâtie contre la protéine qui vous importe.
Là où ProxAI intervient
ProxAI bâtit la troisième sorte : des dégradeurs génétiquement encodés contre des cibles sans poche digne de ce nom. Deux programmes, tous deux contre des interfaces planes, tous deux issus d’un seul cycle de conception.
Contre l’interface du dégron D-box de CDC20, un peptide de novo de 9 acides aminés a produit une réponse de mort cellulaire 9,3 fois supérieure au contrôle négatif dans des cellules HeLa, avec une puissance 2,7 fois celle de l’apcine, un inhibiteur de CDC20 de type petite molécule connu. Lire l’étude de cas CDC20.
Contre une interface kinase-effecteur d’une voie inflammatoire, un minibinder de novo de 90 acides aminés a produit une suppression de 82 % de l’effecteur ciblé, tout en laissant intactes les autres fonctions de la cible. Lire l’étude de cas sur l’inflammation.
Ces deux chiffres proviennent de cellules vivantes. Ni l’un ni l’autre n’est une note d’arrimage. Si vous hésitez encore sur la modalité que votre cible peut soutenir, cette conversation vaut la peine d’avoir lieu avant que le budget de chimie soit engagé. Pour les notions de base, commencez par ce que sont les bioPROTAC.
FAQ
Un bioPROTAC n’est-il qu’un PROTAC fait de protéine ?
Sur le plan fonctionnel, il occupe le même rôle, mais la différence n’est pas cosmétique. Les deux sont bifonctionnels et les deux acheminent une cible vers le système ubiquitine-protéasome. Un PROTAC utilise une tête chimique de type petite molécule qui exige une poche exploitable, alors qu’un bioPROTAC utilise un domaine de liaison génétiquement encodé capable d’engager une surface protéique large et peu profonde. Cet unique échange change les cibles accessibles, la façon de livrer la construction et la vitesse à laquelle on peut itérer.
Quelle modalité fonctionne sur une cible sans poche de liaison ?
Les bioPROTAC sont la réponse la plus directe, parce qu’un domaine de liaison protéique peut reconnaître une surface plane d’interaction protéine-protéine qu’aucune petite molécule ne peut occuper. Les colles moléculaires atteignent parfois elles aussi des cibles sans poche, mais seulement là où la surface de la cible se trouve compatible avec une interface de ligase E3 remodelée par la colle, ce qu’on ne peut pas prescrire d’avance pour une cible quelconque.
Les colles moléculaires peuvent-elles être conçues rationnellement, ou les trouve-t-on toujours par hasard ?
Historiquement, la plupart des colles moléculaires employées en clinique ont été découvertes fortuitement, le thalidomide et ses dérivés au premier chef. Cela change. La compréhension structurale de la façon dont les colles remodèlent la surface de cereblon a produit des règles de reconnaissance, dont un motif de dégron présent dans une large part du protéome humain, et des stratégies de criblage dédiées existent désormais. La conception rationnelle de colles est bien réelle, mais elle reste limitée aux surfaces de cibles compatibles avec une ligase donnée.
Qu’est-ce que l’effet crochet, et les bioPROTAC le présentent-ils ?
L’effet crochet est la perte de dégradation observée aux fortes concentrations d’un dégradeur bifonctionnel, où la molécule sature la cible et la ligase séparément au lieu de les réunir en un complexe ternaire productif. C’est une considération bien caractérisée pour les PROTAC de type petite molécule. Tout dégradeur bifonctionnel qui dépend de la formation d’un complexe à trois corps peut en principe montrer le même comportement, de sorte que le niveau d’expression et l’affinité du liant sont des variables de conception pour les bioPROTAC plutôt que des problèmes qui disparaissent.
Quelle modalité mène le plus vite à un outil de recherche utilisable ?
Le plus souvent un bioPROTAC, parce qu’il est une séquence et non un composé de synthèse. Changer le domaine de liaison ou la ligase E3 est une modification de la construction, de sorte qu’un cycle de conception peut tester de grands nombres de variantes en cellules sans campagne de chimie. Pour les travaux de validation de cible, où le but est de retirer une protéine et d’observer le phénotype plutôt que de livrer un médicament oral, cette vitesse d’itération compte généralement plus que la commodité de livraison.
Références
-
Zhao L, Zhao J, Zhong K, Tong A, Jia D. Targeted protein degradation: mechanisms, strategies and application. Signal Transduct Target Ther. 2022;7(1):113. doi:10.1038/s41392-022-00966-4
-
Casement R, Bond A, Craigon C, Ciulli A. Mechanistic and structural features of PROTAC ternary complexes. Methods Mol Biol. 2021;2365:79-113. doi:10.1007/978-1-0716-1665-9_5
-
Lim S, Khoo R, Peh KM, et al. bioPROTACs as versatile modulators of intracellular therapeutic targets including proliferating cell nuclear antigen (PCNA). Proc Natl Acad Sci U S A. 2020;117(11):5791-5800. doi:10.1073/pnas.1920251117
-
Klein VG, Bond AG, Craigon C, Lokey RS, Ciulli A. Amide-to-ester substitution as a strategy for optimizing PROTAC permeability and cellular activity. J Med Chem. 2021;64(24):18082-18101. doi:10.1021/acs.jmedchem.1c01496
-
Wang C, Zheng C, Wang H, Zhang L, Liu Z, Xu P. The state of the art of PROTAC technologies for drug discovery. Eur J Med Chem. 2022;235:114290. doi:10.1016/j.ejmech.2022.114290
-
Salvaris RT, Brennan J, Lewis KL. BTK is the target that keeps on giving: a review of BTK-degrader drug development, clinical data, and future directions in CLL. Cancers (Basel). 2025;17(3):557. doi:10.3390/cancers17030557
-
Domostegui A, Nieto-Barrado L, Perez-Lopez C, Mayor-Ruiz C. Chasing molecular glue degraders: screening approaches. Chem Soc Rev. 2022;51(13):5498-5517. doi:10.1039/d2cs00197g
-
Oleinikovas V, Gainza P, Ryckmans T, Fasching B, Thomä NH. From thalidomide to rational molecular glue design for targeted protein degradation. Annu Rev Pharmacol Toxicol. 2023;64:291-312. doi:10.1146/annurev-pharmtox-022123-104147
-
Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: from serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620. doi:10.1021/acs.jmedchem.1c00895
-
Fletcher A, Clift D, de Vries E, et al. A TRIM21-based bioPROTAC highlights the therapeutic benefit of HuR degradation. Nat Commun. 2023;14(1):7093. doi:10.1038/s41467-023-42546-2
-
Hoffman M, Krum D, Wittrup KD. Bivalent target-binding bioPROTACs induce potent degradation of oncogenic SHP2. J Biol Chem. 2024;300(9):107616. doi:10.1016/j.jbc.2024.107616
-
VanDyke D, Xu L, Sargunas PR, et al. Redirecting the specificity of tripartite motif containing-21 scaffolds using a novel discovery and design approach. J Biol Chem. 2023;299(12):105381. doi:10.1016/j.jbc.2023.105381
-
Hoffman M, Cheah KMH, Wittrup KD. A novel gain-of-signal assay to detect targeted protein degradation. ACS Synth Biol. 2024;13(1):220-229. doi:10.1021/acssynbio.3c00447
-
Yang H, Chen W. Protease-responsive toolkit for conditional targeted protein degradation. ACS Synth Biol. 2024;13(7):2073-2080. doi:10.1021/acssynbio.4c00014
-
Baker AG, Ho APT, Itzhaki LS, Fruk L. Nanoparticle-mediated targeted protein degradation: an emerging therapeutics technology. Angew Chem Int Ed Engl. 2025;64(28):e202503958. doi:10.1002/anie.202503958